Врожденные/наследственные нейропатии (невропатии)
Страна
Казахстан
Год
2018
Документ
Клинические протоколы МЗ РК - 2018 (Казахстан)
Утверждение
Одобрен Объединенной комиссией по качеству медицинских услуг Министерства здравоохранения Республики Казахстан от «5» марта 2020 года Протокол №86
Пересмотр
2018 год.
Источники и литература
Протоколы заседаний Объединенной комиссии по качеству медицинских услуг МЗ РК, 2018
1. Neuromuscular Disorders ofInfancy, Childhood, and Adolescence , A Clinician’s Approach, Second Edition, Edited by: Basil T. Darras, H. Royden Jones, Jr., Monique M. Ryan, Darryl C. De Vivo, Chapter 15, 16, 17,2014 2. Saporta MA. Charcot-Marie-Tooth disease and other inherited neuropathies. Continuum (MinneapMinn) 2014; 20:1208. 3. Young P, De Jonghe P, Stögbauer F, Butterfass-Bahloul T. Treatment for Charcot-Marie-Tooth disease. Cochrane Database Syst Rev 2008; :CD006052.,2017 4. Corrado B, Ciardi G, Bargigli C. Rehabilitation Management of the Charcot-Marie-Tooth Syndrome: A Systematic Review of the Literature. Medicine (Baltimore) 2016; 95:e3278. 5. Sman AD, Hackett D, Fiatarone Singh M, et al. Systematic review of exercise for Charcot-Marie-Tooth disease. J PeripherNervSyst 2015; 20:347. 6. Guillebastre B, Calmels P, Rougier PR. Assessment of appropriate ankle-foot orthoses models for patients with Charcot-Marie-Tooth disease. Am J Phys Med Rehabil 2011; 90:619. 7. Chaudhry V, Chaudhry M, Crawford TO, et al. Toxicneuropathyinpatientswithpre-existingneuropathy. Neurology 2003; 60:337. 8. Weimer LH, Podwall D. Medication-induced exacerbation of neuropathy in Charcot Marie Tooth disease. J NeurolSci 2006; 242:47. 9. Guay J. First, do no harm: balancing the risks and benefits of regional anesthesia in patients with underlying neurological disease. Can J Anaesth 2008; 55:489. 10. Greenwood JJ, Scott WE. Charcot-Marie-Tooth disease: peripartum management of two contrasting clinical cases. Int J ObstetAnesth 2007; 16:149. 11. Dhir S, Balasubramanian S, Ross D. Ultrasound-guided peripheral regional blockade in patients with Charcot-Marie-Tooth disease: a review of three cases. Can J Anaesth 2008; 55:515. 12. Brock M, Guinn C, Jones M. Anesthetic management of an obstetric patient with Charcot-Marie-Tooth disease: a case study. AANA J 2009; 77:335. 13. Ohshita N, Oka S, Tsuji K, et al. Anesthetic Management of a Patient With Charcot-Marie-Tooth Disease. AnesthProg 2016; 63:80. 14. Sereda MW, Meyer zu Hörste G, Suter U, et al. Therapeutic administration of progesterone antagonist in a model of Charcot-Marie-Tooth disease (CMT-1A). Nat Med 2003; 9:1533. 15. Meyer zu Horste G, Prukop T, Liebetanz D, et al. Antiprogesterone therapy uncouples axonal loss from demyelination in a transgenic rat model of CMT1A neuropathy. Ann Neurol 2007; 61:61. 16. Passage E, Norreel JC, Noack-Fraissignes P, et al. Ascorbic acid treatment corrects the phenotype of a mouse model of Charcot-Marie-Tooth disease. Nat Med 2004; 10:396. 17. Burns J, Ouvrier RA, Yiu EM, et al. Ascorbic acid for Charcot-Marie-Tooth disease type 1A in children: a randomised, double-blind, placebo-controlled, safety and efficacy trial. Lancet Neurol 2009; 8:537. 18. Micallef J, Attarian S, Dubourg O, et al. Effect of ascorbic acid in patients with Charcot-Marie-Tooth disease type 1A: a multicentre, randomised, double-blind, placebo-controlled trial. Lancet Neurol 2009; 8:1103. 19. Verhamme C, de Haan RJ, Vermeulen M, et al. Oral high dose ascorbic acid treatment for one year in young CMT1A patients: a randomised, double-blind, placebo-controlled phase II trial. BMC Med 2009; 7:70. 20. Pareyson D, Solari A. Charcot-Marie-Tooth disease type 1A: is ascorbic acid effective? LancetNeurol 2009; 8:1075. 21. Gess B, Baets J, De Jonghe P, et al. Ascorbic acid for the treatment of Charcot-Marie-Tooth disease. Cochrane Database Syst Rev 2015; :CD011952. 22. Sahenk Z, Nagaraja HN, McCracken BS, et al. NT-3 promotes nerve regeneration and sensory improvement in CMT1A mouse models and in patients. Neurology 2005; 65:681. 23. Khajavi M, Shiga K, Wiszniewski W, et al. Oral curcumin mitigates the clinical and neuropathologic phenotype of the Trembler-J mouse: a potential therapy for inherited neuropathy. Am J Hum Genet 2007; 81:438. 24. Pareyson D, Marchesi C. Diagnosis, natural history, and management of Charcot-Marie-Tooth disease. LancetNeurol 2009; 8:654. 25. Shy ME, Siskind C, Swan ER, et al. CMT1X phenotypes represent loss of GJB1 gene function. Neurology 2007; 68:849. 26. Bird TD. Charcot-Marie-Tooth neuropathy X type 1. GeneReviews. https://www.ncbi.nlm.nih.gov/books/NBK1374/ (Accessed on July 14, 2017). 27. Werheid F, Azzedine H, Zwerenz E, et al. Underestimated associated features in CMT neuropathies: clinical indicators for the causative gene? Brain Behav 2016; 6:e00451
ОРГАНИЗАЦИОННЫЕ АСПЕКТЫ ПРОТОКОЛА
Список разработчиков протокола с указание квалификационных данных:
Джаксыбаева Алтыншаш Хайруллаевна – доктор медицинских наук, детский невролог, заведующий кафедры неврологии НАО «Медицинский Университет Астана».
Алмабаева Динара Талгатовна – детский невролог, инструктор школы медицины Назарбаев Университета.
Мырзалиева Бахыткуль Жусупжановна – детский невролог, старший преподаватель кафедры детской неврологии с курсом медицинской генетики АО «Казахский медицинский университет непрерывного образования».
Аяганов Динмухамед Нурныязович – PhD, руководитель кафедры неврологии с курсом психиатрии и наркологии НАО «Западно - Казахстанский медицинской университет им. М. Оспанова».
Жетимкеримова Гаухар Ерлановна – клинический фармаколог КФ «UMC»Национального научного центра материнства и детства.
Указание на отсутствие конфликта интересов: нет.
Рецензенты:
Лепесова Маржан Махмутовна – доктор медицинских наук, профессор, заведующая кафедрой детской неврологии с курсом медицинской генетики АО «Казахский медицинский университет непрерывного образования», Президент ОО «Ассоциация детских неврологов», действительный член Международной Ассоциации детских неврологов (ICNA), Европейского общества детских неврологов (EPNS), Азиатско-Океанской Ассоциации детских неврологов (AOCNA).
Указание условий пересмотра протокола: пересмотр протокола через 5 лет после его опубликования и с даты его вступления в действие или при наличии новых методов с уровнем доказательности.
Краткое описание
Одобрен
Объединенной комиссией по качеству медицинских услуг
Министерства здравоохранения Республики Казахстан
от «5» марта 2020 года
Протокол №86
Врожденные невропатии и невропатии раннего возраста представляют собой группу редких и сложных состояний с широким фенотипическим и генетическим разнообразием.
Чаще всего клинически они представлены такими заболеваниями наследственные мотосенсорные невропатии (НМСН) или болезнь Шарко-Мари-Тут (ШМТ), наследственные моторные невропатии (НМН) и наследственные сенсорные невропатии (НСН).
ВВОДНАЯ ЧАСТЬ
Название протокола: ВРОЖДЕННЫЕ/НАСЛЕДСТВЕННЫЕ НЕЙРОПАТИИ (НЕВРОПАТИИ)
Код(ы) МКБ-10:
| МКБ-10 | |
|---|---|
| Код | Название |
| G60-G64 | Полиневропатии и другие поражения периферической нервной системы |
| G60 | Наследственная и идиопатическая невропатия |
| G60.0 | Наследственная моторная и сенсорная невропатия Болезнь: Шарко-Мари-Тута. Дежерина-Сотта. Наследственная моторная и сенсорная невропатия, типы I-IY Гипертрофическая невропатия у детей Перонеальная мышечная атрофия (аксональный тип) (гепертрофический тип) Синдром Русси-Леви. |
| G60.1 | Болезнь Рефсума |
| G60.2 | Невропатия в сочетании с наследственной атаксией |
| G60.3 | Идиопатическая прогрессирующая невропатия |
| G60.8 | Другие наследственные и идиопатические невропатии |
| G60.9 | Наследственная и идиопатическая невропатия неуточненная |
Дата разработки/пересмотра протокола: 2018 год.
Сокращения, используемые в протоколе:
| ШТМ | Шарко – Мари- Тута | |
|---|---|---|
| НМСН | наследственная моторно-сенсорная невропатия | |
| НСВН/НСН | наследственная сенсорно-вегетативная невропатия/ наследственная сенсорная невропатия | |
| дНМН | дистальная наследственная моторная невропатия | |
| дСМА | дистальная спинальная мышечная атрофия | |
| АД | аутосомнодоминантный | |
| АР | аутосомнорецессивный | |
| СПН | скорость проведения по нерву | |
| ЦНС | центральная нервная система | |
| ННПД | наследственная невропатия со склонностью к параличу давления | |
| АМН | адреномиелоневропатия | |
| ХДВП | хроническая воспалительная демиелинизирующая полиневропатия |
Пользователи протокола: детские неврологи, неонатологи, педиатры, врачи общей практики, реабилитологи, детские хирурги-ортопеды, анестезиологи-реаниматологи, пульмонологи (детские), клинические генетики.
Категория пациентов: дети.
Шкала уровня доказательности:
| А | Высококачественный мета-анализ, систематический обзор РКИ или крупное РКИ с очень низкой вероятностью (++) систематической ошибки результаты которых могут быть распространены на соответствующую популяцию. |
|---|---|
| В | Высококачественный (++) систематический обзор когортных или исследований случай-контроль или высококачественное (++) когортное или исследований случай-контроль с очень низким риском систематической ошибки или РКИ с невысоким (+) риском систематической ошибки, результаты которых могут быть распространены на соответствующую популяцию. |
| С | Когортное или исследование случай-контроль или контролируемое исследование без рандомизации с невысоким риском систематической ошибки (+). Результаты которых могут быть распространены на соответствующую популяцию или РКИ с очень низким или невысоким риском систематической ошибки (++ или +), результаты которых не могут быть непосредственно распространены на соответствующую популяцию. |
| D | Описание серии случаев или неконтролируемое исследование или мнение экспертов. |
G60 – Наследственная и идиопатическая невропатия
Клиническая классификация:
наследственные мотосенсорные невропатии (НМСН) или болезнь Шарко-Мари-Тут (ШМТ);
наследственные моторные невропатии (НМН);
наследственные сенсорные невропатии (НСН).
Морфологическая классификация:
демиелинизирующие – тип I;
аксональные – тип II;
Наследственные моторно-сенсорные невропатии – врожденные (наследственные) двигательные и чувствительные невропатии представляют собой генетически гетерогенную группу заболеваний периферических нервов. Эти заболевания представляют собой спектр заболеваний, вызванных мутациями в одном или нескольких генах миелина, которые приводят к дефектам его структуры поддержания и образования миелина. Болезнь Шарко – Мари – Тута является одной из наиболее распространенных среди данных состояний.
Наследственные сенсорно-вегетативные невропатии(НС(В)Н) – это группа редких заболеваний, при которых избирательно поражаются периферические сенсорные и вегетативные нейроны. Они наблюдаются с младенческого возраста и приводят к вегетативной дисфункции и нарушениям болевой и температурной чувствительности разной степени выраженности. Наиболее часто встречающимся заболеванием из данной группы является семейная дисавтономия (синдром Райли-Дея)
Наследственная моторно-сенсорная невропатия (болезнь Шарко – Мари – Тута). Классификация
Таблица 1: Базовая Классификация ШМТ и наследственных невропатий.
| По типу пораженных волокон: - НМСН (ШМТ) - НМН - НС(В)Н | По типу наследования: - АД - АР - Х-сцепленные | По результатам ЭНМГ (значение СРВ по срединному нерву): - <38 м/с – демиелинизирующие (миелинопатии) - >38 м/с – аксонольные - 25-40 м/с - промежуточные |
|---|---|---|
| Сокращения: НМСН – наследственные моторные сенсорные невропатии, ШТМ – Шарко – Мари- Туc, НМН – наследственные моторные невропатии, НС(В)Н - наследственные сенсорные (вегетативные) невропатии, АД – аутосомно-доминантный; АР – аутосомно-рецессивный; СРВ - скорость распространения возбуждения | ||
МЕТОДЫ, ПОДХОДЫ И ПРОЦЕДУРЫ ДИАГНОСТИКИ
Диагностические критерии
Жалобы:
мышечная слабость и нарушение чувствительности;
нарушение мелкой моторики, но верхние конечности вовлечены в меньшей степени чем нижние. В тяжелых случаях, отмечается не соответствие двигательного развития возрастным нормам.
Анамнез:
ШМТ1 и ШМТ 2: несмотря на фенотипическую разнообразность, типичное клиническое течение ШМТ 1 и ШМТ 2 включает в себя: нормальное психо-физическое развитие до появления первых признаков слабости и нарушения чувствительности, которые появляются постепенно в течение первых двух десятилетий жизни («классический фенотип»). У таких детей обычно имеются трудности с быстрым бегом, а также затруднения в сфере деятельности, требующей координации движений и баланса (например, катание на коньках, прогулка по бревну через ручей). Часто требуется ортопедическая коррекция (ортезирование) голеностопного сустава в возрасте 20-30 лет. Мелкая моторика рук может быть нарушена (во время выполнения таких действий как поворот ключа или использование кнопок и молний), но верхние конечности реже поражены в той же степени, чем нижние. Большинство пациентов на протяжении всей жизни наблюдаются амбулаторно и имеют нормальную продолжительность жизни.
Невропатия Дежерина-Сотта. Более тяжелое клиническое течение, с задержкой двигательного развития в раннем детстве (до 1-2 х лет).В особо тяжелых случаях данное состояние называется врожденная гипомиелинизация, когда миелинизация, нарушается на стадии внутриутробного развития эмбриона. В большинстве своем, пациенты имеют аутосомно – доминантный тип наследования (denovo), и термин невропатия Дежерина-Сотта в настоящее время используется главным образом для обозначения тяжелых клинических фенотипов с ранним началом, вне зависимости от типа наследования.
У пациентов с НС(В)Н/ НСН (наследственные сенсорные (вегетативные) невропатии/ наследственные сенсорные невропатии) чаще всего отмечается умеренная слабость. В действительности, одна и та же мутация в одном и том же гене может вызывать как ШМТ, так и дНМН в одной и той же семье.
дНМН очень схожи по своему течению с ШМТ с началом, обычно в первые два десятилетия жизни. Однако клинически они имеют только двигательные нарушения. Клиническое обследование подтверждает слабость дистальных отделов и мышечную гипотрофию со снижением или отсутствием сухожильных рефлексов. Нейрофизиологически выявляется снижение амплитуды моторных ответов без вовлечения сенсорных волокон, а по результатам игольчатой ЭНМГ выявляется преимущественно дистальный паттерн распределения признаков денервации.
Физикальное обследование:
Полный анамнез заболевания и физикальное обследование остаются основными инструментами, для диагностики и оценки случаев ШМТ.
Когда необходимо заподозрить признаки ШМТ, которые даже при отсутствии четкого семейного анамнеза, повышают настороженность на наличие наследственной невропатии:
медленно прогрессирующие симптомы
деформации стопы
отсутствие выраженных симптомов нарушения чувствительности, несмотря на некоторые проявления сенсорного дефицита
Однако следует учитывать, что основной симптом - деформация стопы (pescavus), может также присутствовать изолированно, как идиопатическое, иногда наследственное явление. В этой связи, важно провести обследование пациента с деформацией стопы на наличие других признаков ШМТ перечисленных ниже, прежде чем проводить дальнейший диагностический поиск.
Для ШМТ характерно наличие одного или нескольких из следующих симптомов:
мышечная слабость;
атрофия дистальных мышц;
нарушение походки;
сенсорный дефицит;
отсутствие сухожильных рефлексов (в дистальных отделах);
семейный анамнез на наличие деформации стопы и ШМТ.
Таким образом, при наличии у пациента нескольких из перечисленных симптомов, необходимо направить его на ЭМГ с последующим генетическим тестированием.
Инструментальные исследования:
ЭМГ– обычно включает в себя два компонента: исследование скорости проведения по нервам (СПН) и игольчатая ЭМГ;
Признаки демиелинизации:
снижение СПН;
задержка F ответа;
блок проводимости и / или временная дисперсия;
аксональные нарушения (низкая амплитуда нервных потенциалов).
По скорости проведения по нервам (СПН) невропатии можно дифференцировать на демиелинизирующие и аксональные. В клинической практике около 60% пациентов с ШМТ имеют демиелинизирующуюформу ШМТ (ШМТ 1) и около 20% имеют аксональную ШМТ (ШМТ 2). Для большинства пациентов с ШМТ 1, особенно для пациентов с ШМТ1А характерна равномерно сниженная скорость нервной проводимости, около 20 м/с.
Нейрофизиологическое исследование необходимо для выявления сенсорного дефицита, который зачастую не отмечается пациентами. Так же необходимо для дальнейшей дифференциальной диагностики аксональных наследственных нейропатий, смешанных моторных и сенсорных невропатий (ШМТ 2), дистальных моторных невропатий (дНМН) и наследственных сенсорно-вегетативных нейропатий/наследственных сенсорных нейропатий (НСВН/НСН).
Генетическое тестирование – ключевой этап для подтверждения диагноза, после электродиагностических методов исследований.
Молекулярное тестирование - исследования «генов-кандидатов» являются «золотым стандартом» для диагностики наследственных невропатий.
Биопсия нерва - редко проводится сегодня при диагностическом поиске ШМТ. Тем не менее, она все еще может применяться, когда клиническая картина нетипична и / или результаты электромиографии (ЭМГ) неоднозначны.
Диагностический алгоритм:(схема)
Диагностическим алгоритм и оценка детей с подозрением на невропатии.
• Определение уровня поражения:
нервные корешки;
мотонейрон;
сплетения:
переферические нервы.
Определение типа поврежденных периферических нервов и размер волокон:
двигательные;
чувствительные, крупные волокна (вибрационная, пространственная, дискриминационная чувствительность);
чувствительные, мелкие волокна (болевая, температурная, поверхностная чувствительность).
Автономные.
Определение типа поражения периферических нервов:
полинейропатия;
мононейропатия.
Определение типа течения заболевания (острое или хроническое).
Определение возраста появления первых симптомов.
Определение наличия электродиагностических критериев.
аксональный или демиелинизирующий тип;
находки соответствуют одной или нескольким формам заболевания.
Определение наличия ассоциированных симптомов:
не неврологические симптомы;
вовлеченность ЦНС (задержка развития, судороги, психоз);
сопутствующие заболевания (аутоимунные заболевания, митохондриальные заболевания);
воздействие медикаментов/токсинов;
семейный анамнез, кровное родство.
Алгоритм по диагностике НМСН (ШМТ):
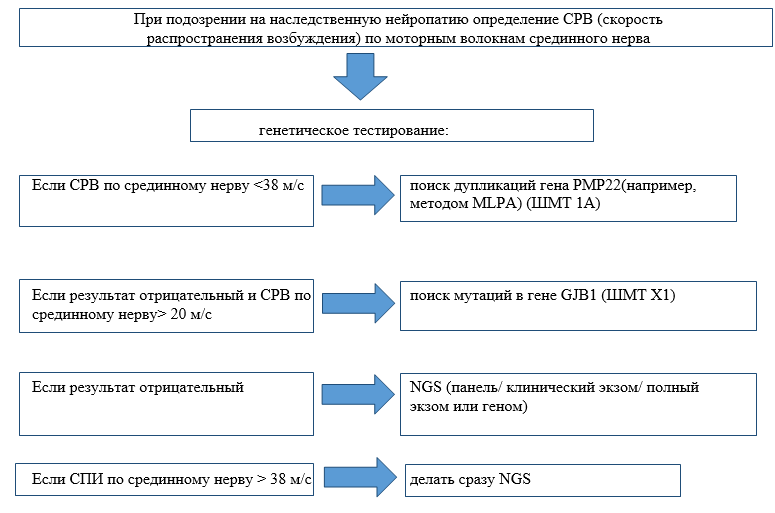
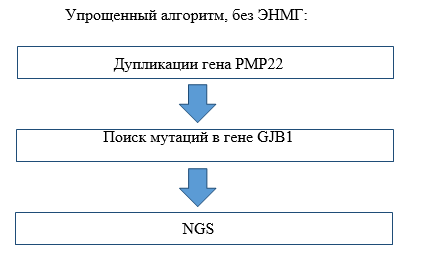
Наследственная невропатия со склонностью к параличам от сдавления (ННПС) представляет собой аутосомно-доминантное заболевание нервной системы, характеризующееся развитием рецидивирующих демиелинизирующих мононевропатий, обусловленных повышенной чувствительностью периферических нервов к сдавлению. По данным ЭНМГ при данном заболевании будут отмечаться признаки локального поражения нервов в типичных местах компрессии.
Дифференциальный диагноз и обоснование дополнительных исследований:
Процесс диагностики, несмотря на широкую доступность генетического тестирования, все еще сводится к электромиографии (ЭНМГ) в большинстве случаев. Генетическое тестирование является ключевым подтверждением диагноза после ЭНМГ. Однако, у пациентов с семейным анамнезом подтвержденной ШМТ целесообразно проведение генетического тестирования минуя ЭНМГ, особенно когда известна точная мутация у родственника.
Дифференциальный диагноз:
| Диагноз | Обоснование для дифференциальной диагностики | Критерии исключения диагноза |
|---|---|---|
| Идиопатическая деформация стопы (полая стопа) | может стать причиной болевого синдрома в ногах и вызывать нарушение походки, а также может вызвать подозрение на наличие ШМТ. | Это состояние не связано с невропатией. Электромиография (ЭМГ) может помочь дифференцировать два возможных диагноза для пациента, который имеет деформацию стопы, и имеет незначительные или вообще не имеет других симптомов или признаков ШМТ. Генетическое тестирование не показано, если ЭМГ не показывает наличие невропатии. |
| Семейная амилоидная полиневропатия | группа аутосомно-доминантных мультисистемных нарушений, связанных с полиневропатией. | В отличие от ШМТ, обычно проявляется в более позднем возрасте с прогрессирующим болевым синдромом и потерей чувствительности. |
| Атаксия Фридрейха | является аутосомно-рецессивным заболеванием. Сухожильные рефлексы в динамике отсутствуют у большинства пациентов. | Почти у всех пациентов присутствуют атаксия конечностей и походки. Сухожильные рефлексы в динамике отсутствуют у большинства пациентов. Дополнительные симптомы могут включать в себя атрофию зрительного нерва, дисфагию, дизартрию, двигательные нарушения (слабость), нарушение проприорецепторной и вибрационной чувствительности в дистальных отделах, снижение остроты зрения, потерю слуха, дисфункцию мочевого пузыря, кифосколиоз, кардиомиопатию и сахарный диабет. Атипичные формы включают в себя фенотипы с поздним началом заболевания, сохраненными рефлексами, спастичностью нижних конечностей и/или отсутствием кардиомиопатии |
| Болезнь Рефсума | является аутосомно-рецессивным заболеванием, вызванным мутациями либо в гене PHYH, что составляет примерно 90 процентов случаев, либо в гене PEX7. Невропатия напоминает демиелинизирующую ШМТ из-за присутствия деформации стопы (полая стопа), прогрессирующего течения и демиелинизирующих признаков; | Начало симптомов варьирует от младенчества до среднего возраста. Первые клинические признаки обычно включают в себя ухудшение зрения из-за пигментного ретинита и аносмии. Нейросенсорная тугоухость, атаксия, периферическая полинейропатия, ихтиоз и дефекты сердечной проводимости развиваются позже. исследования нервной проводимости часто показывают замедленную СПН. В анализе спинномозговой жидкости отмечается повышенная концентрация белка без увеличения общего количества клеток. |
| Болезнь Краббе | редкое аутосомно-рецессивное заболевание, вызванное дефицитом галактоцереброзидазы. Периферическая моторная сенсорная нейропатия встречается у всех пациентов | У большинства пациентов с болезнью Краббе симптомы появляются в течение первых шести месяцев жизни; приблизительно у 10 процентов присутствуют позже в жизни, в том числе в зрелом возрасте. Периферическая моторная сенсорная невропатия встречается у всех пациентов, но в формах с ранним началом преобладают симптомы, связанные с дисфункцией центральной нервной системы, включая раздражительность, задержку развития или регрессию, спастичность конечностей, гипотонию, отсутствие рефлексов, атрофию зрительного нерва и микроцефалию. В динамике появляются судороги и тонические спазмы. |
| Метахроматическая лейкодистрофия | аутосомно-рецессивное заболевание, связанное с лизосомальным накоплением, вызванное мутациями в гене арилсульфатазы A (ARSA). Периферическая невропатия встречается во всех формах | Периферическая невропатия встречается во всех формах и может быть характерной особенностью, особенно в поздней детской форме. Поздняя инфантильная форма метахроматической лейкодистрофии проявляется в возрасте от шести месяцев до двух лет; ранние признаки включают регресс двигательных навыков, затруднение походки, атаксию, гипотонию, симптом Бабинского, атрофию зрительного нерва и периферическую невропатию. Ювенильная форма проявляется в возрасте от 3 до 16 лет нарушением походки, интеллектуальными нарушениями, атаксией, признаками поражения центрального двигательного нейрона и периферической невропатией. Также могут отмечаться судороги. |
| Атаксия с глазодвигательной апраксией тип 1 (AOA1) | является аутосомно-рецессивным заболеванием, вызванным мутациями в гене APTX. Оно тяжелой аксональной сенсомоторной невропатией, которая может напоминатьШМТ. | Оно характеризуется мозжечковой атаксией, глазодвигательной апраксией, атрофией мозжечка и тяжелой аксональной сенсомоторной невропатией, которая может напоминатьШМТ. Дополнительные симптомы включают в себя гипоальбуминемию и повышение общего холестерина в сыворотке крови. |
| Адреномиелоневропатия (АМН) | является формой адренолейкодистрофии, Х-сцепленного заболевания, вызванного мутациями в гене ABCD1. Основным симптомом является дисфункция спинного мозга с прогрессирующим спастическим парапарезом | АМН обычно обнаруживается у взрослых мужчин в возрасте от 20 до 40 лет. Основным симптомом является дисфункция спинного мозга с прогрессирующим спастическим парапарезом, нарушением функции тазовых органов и сексуальной дисфункцией. Гонадальная дисфункция может предшествовать двигательным нарушениям. У большинства пациентов отмечается надпочечниковая недостаточность. АМН также может проявляться как прогрессирующее мозжечковое расстройство. |
| Дистальные наследственные двигательные невропатии | группа редких генетически гетерогенных расстройств, характеризующихся медленно прогрессирующей двигательной слабостью дистальных отделов | отличаются от ШМТ отсутствием чувствительных нарушений. |
| Наследственные сенсорные и вегетативные невропатии (НСВН) | встречаются значительно реже, чем ШМТ. Основной особенностью этих состояний является потеря крупных миелинизированных и немиелинизированных волокон | Основной особенностью этих состояний является потеря крупных миелинизированных и немиелинизированных волокон. НСВН тип I, наиболее распространенная форма, характеризуется дегенерацией ганглиев дорсальных корешков и моторных нейронов, что приводит к дистальной сенсорной потере,а затем к истощению дистальных мышц и их слабости, и нейро-сенсорной тугоухости различной степени выраженности. Может возникать некроз костной ткани и спонтанная дистальная ампутация. Симптомы часто начинаются в раннем детстве, но могут быть и позже до третьего десятилетия. |
| Дистальные мышечные дистрофии | представляют собой гетерогенную группу редких генетических миопатий, характеризующихся слабостью, которая начинается в дистальных отделах в руках и/или ногах и постепенно прогрессирует, затрагивая проксимальные мышцы. | Почти все формы дистальной миопатии могут проявляться уже во втором десятилетии, хотя ее начало обычно составляет от 40 до 60 лет. |
| Митохондриальная нейрогастроинтестинальная энцефалопатия (MNGIE) | мультисистемное расстройство, характеризующееся симметричной полинейропатией | характеризующееся прогрессирующей, тяжелым нарушением моторики желудочно-кишечного тракта и кахексией, птозом, офтальмоплегией или офтальмопарезом, симметричной полинейропатией и бессимптомной лейкоэнцефалопатией. Возраст появления, порядок проявления симптомов и скорость прогрессирования заболевания сильно варьируют. |
| Нейропатия, атаксия и пигментный ретинит (НАРП) | характеризуются вариабельной комбинацией задержки развития, сенсорной полиневропатии | характеризуются вариабельной комбинацией задержки развития, сенсорной полиневропатии, атаксии, пигментной ретинопатии, мышечной слабости, эпилепсии и деменции. Наиболее распространенным периодом начала заболевания является от 6 до 12 лет или взрослый возраст. |
| Хроническая воспалительная демиелинизирующая полиневропатия (ХДВП) | ХДВП представляет собой заболевание периферических нервов и нервных корешков различных типов. В некоторых случаях ХДВП может имитировать ШМТ. Мышечная слабость присутствует как в проксимальных, так и в дистальных группах мышц. Большинство пациентов имеют значительно сниженные сухожильные рефлексы или их отсутствие. | Как клеточный, так и гуморальный компоненты иммунной системы, по-видимому, участвуют в патогенезе ХДВП и его вариантов. Для классического типа ХДВП характерна симметричность, а двигательные нарушения более выражены, чем чувствительные.Слабость присутствует как в проксимальных, так и в дистальных группах мышц. Большинство пациентов имеют значительно сниженные сухожильные рефлексы или их отсутствие. Течение заболевания может быть прогрессирующим или ремитирующим. Исследования нервной проводимости в ХДВП обычно показывают прерывистое, неоднородное замедление с частичными или полными блоками проводимости. Данные характеристики могут помочь дифференцировать ХДВП от ШМТ,поскольку замедление СПН в демиелинизирующих формах ШМТ обычно является диффузным и однородным. |
ТАКТИКА ЛЕЧЕНИЯ НА АМБУЛАТОРНОМ УРОВНЕ [1,3,5,24]
В настоящее время лечение ШМТ носит поддерживающий характер.
Специфической терапии не имеется.
Оптимальным являются междисциплинарный подход, при котором помощь данной категории пациентов оказывают неврологи, генетики, медсестры, физиотерапевты, специалисты по трудотерапии, физиотерапевты и хирурги-ортопеды.
Стратегия физиотерапии направленная на поддержание мышечной силы и тонуса, предотвращения мышечных контрактур и улучшения координации являются основной потребностью для большинства пациентов с СМТ.
Ортопедическая коррекция также является важным компонентом лечения этих пациентов, обеспечивая поддержку и улучшая координацию движений.
Трудотерапия, направленная на помощь пациентам с повседневной деятельностью, особенно будет полезна пациентам, у кого отмечается преимущественно слабость в руках.
Удлинение сухожилий и их перенос могут быть полезными для множества пациентов с ШМТ с мышечными контрактурами и укорочением сухожилий, а так же для пациентов со значительной слабостью в функционально значимых мышцах.
Немедикаментозное лечение: согласно протоколам амбулаторной реабилитации для пациентов с нарушениями нервной системы –"Реабилитация II А". Профиль "Неврология и нейрохирургия" (дети).
Медикаментозное лечение: нет.
(см. Приложение 1. Препараты, потенциально токсичные для пациентов с ШМТ[8,16-19]).
Хирургическое вмешательство: нет.
Дальнейшее ведение:
Амбулаторное ведение предусматривает применение протокола амбулаторной реабилитации:
ранний восстановительный период: «Реабилитация II А», «Реабилитация II Б», «Амбулаторная реабилитация II»;
поздний восстановительный период: «Реабилитация повторная», «Реабилитация поддерживающая».
Состояния, которые могут усугублять ШМТ. Заболевания, которые усугубляют невропатию пациентов с ШМТ, включают в себя:
сахарный диабет;
дефицит витаминов;
иммуноопосредованные невропатии.
Поэтому пациенты должны периодически проходить скрининг на эти состояния и своевременно лечиться, если таковые обнаружены. В частности, пациенты с ШМТ, у которых отмечается необычно быстрое прогрессирование симптомов, должны быть обследованы на предмет наличия иммуноопосредованной или воспалительной невропатии.
Индикаторы эффективности лечения:
сохранение самостоятельного передвижения;
улучшение динамических характеристик движения.
ТАКТИКА ЛЕЧЕНИЯ НА СТАЦИОНАРНОМ УРОВНЕ [3-5,10,13,24]
Карта наблюдения пациента, маршрутизация пациента (схемы,алгоритмы): см Диагностика
Немедикаментозное лечение: согласно протоков амбулаторной реабилитации («Реабилитация II А», «Реабилитация II Б») для пациентов с нарушениями нервной системы.
Медикаментозное лечение: см. Приложение 1. Препараты, потенциально токсичные для пациентов с ШМТ[8,16-19].
Хирургическое вмешательство:
Ортопедическая коррекция проводиться после консультации ортопеда при невозможности ходьбы.
Показания: необходимость стабилизации голеностопного сустава, деформации стопы и голеней.
Противопоказания: гнойно-септические заболевания
Дальнейшее ведение: см Амбулаторный уровень
Индикаторы эффективности лечения:
сохранение самостоятельного передвижения;
улучшение динамических характеристик движения.
ПОКАЗАНИЯ ДЛЯ ГОСПИТАЛИЗАЦИИ С УКАЗАНИЕМ ТИПА ГОСПИТАЛИЗАЦИИ [3,26,27]
Показания для плановой госпитализации:
проведение первичной диагностики у детей раннего возраста;
дифференциальный диагноз с состояниями, сопровождающимися мышечной слабостью и нарушениями походки.
Показания для экстренной госпитализации: нет.
Приложение 1
Препараты, перечисленные ниже, потенциально токсичны для пациентов с ШМТ.
Винкристин следует избегать всем пациентам с ШМТ, в том числе без симптомов. Паклитаксел также представляет высокий риск для пациентов с ШМТ.
Остальная часть лекарств, перечисленных ниже, представляет собой разную степень потенциального риска ухудшения нейропатии ШМТ. Прежде чем принимать какие-либо препараты или заменять их, все пациенты с ШМТ должны убедиться, что лечащий врач полностью осведомлен о об их применении.
Определенно высокий риск (включая асимптоматическуюШМТ).
Винкристин.
Паклитаксел.
Риск от средней до значительной степени
Амиодарон;
Триоксид мышьяка;
Бортезомиб
Брентуксимабведотин;
Цетуксимаб;
Цисплатин и оксалиплатин;
Колхицин (расширенное использование);
Дапсон;
Диданозин;
Дихлорацетат;
Дисульфирам;
Эрибулин;
Фторхинолоны;
Золотые соли;
Ипилимумаб;
Иксабепилон;
Лефлуномид;
Леналидомид;
Метронидазол / Мизонидазол (расширенное использование);
Нитрофурантоин;
Закись азота (вдыхание или недостаток витамина B12);
Ниволумаб;
Пембролизумаб;
Пергексилин;
Помалидомид;
Пиридоксин;
Ставудин;
Сурамин;
Талидомид;
Зальцитабин.
Неопределнный или меньший риск
5-фторурацил;
Адриамицин;
Альмитрин;
Chloroquine;
Цитарабин;
Этамбутол;
Этопозид;
Гемцитабин;
Гексаметилмеламин;
Гидралазин;
Ифосфамид;
Инфликсимаб;
Изониазид;
Лансопразол;
Мефлохин;
Омепразол;
Пеницилламин;
Фенитоин;
Подофиллин смолы;
Сертралин;
Статины;
Такролимус;
Зимелдин;
а-интерферон.
Сомнительный РИСК
Аллопуринол;
Амитриптилин;
Хлорамфеникол;
Хлорпротиксен;
Циметидин;
Клиохинол;
Клофибрат;
Циклоспорин А;
Эналаприл;
Глютетимид;
Литий;
Фенелзин;
Пропафенон;
Сульфаниламиды;
Сульфасалазин.